国内企业申请美国DMF备案详细操作指南2027财年
国内原料药、辅料、药包材企业出海美国市场,DMF(DrugMasterFile,药物主文件)备案是支撑海外制剂客户ANDA申报的核心合规文件。截至2026年年中,FDA已收到超过44,000份DMF,其中绝大多数为TypeII(原料药及中间体)。对于国内企业而言,一份准备充分的DMF可以支持多个制剂客户的申报需求,是进入美国供应链体系的核心基础设施。
本文结合2027财年FDAGDUFAIII法规要求,完整拆解DMF类型选择、资料编写、eCTD电子提交、费用规则、审评逻辑、后期维护全流程,梳理国内企业申报常见坑点,帮助医药制造企业高效完成美国DMF备案。

一、什么是FDADMF备案,国内企业为什么要做DMF
DMF是提交至美国FDA的保密技术档案文件,存放原料药、辅料、药品包装材料的生产场地、工艺、质量控制、验证、稳定性等全套CMC资料,文件所有权归提交企业。FDA不会主动单独审评DMF;只有海外制剂客户在ANDA/NDA申报时提交LOA授权信引用这份DMF,FDA才会同步开展DMF技术审评。
国内药企做DMF备案核心价值:
1.保护企业核心工艺配方机密,不用把全套生产技术资料直接交给制剂采购方;
2.获得DMF备案编号,成为美国仿制药供应链准入资质,对接北美制剂客户;
3.满足FDAGDUFAIII、ICHQ7GMP、21CFR314.420法规要求,支撑产品进入美国市场。
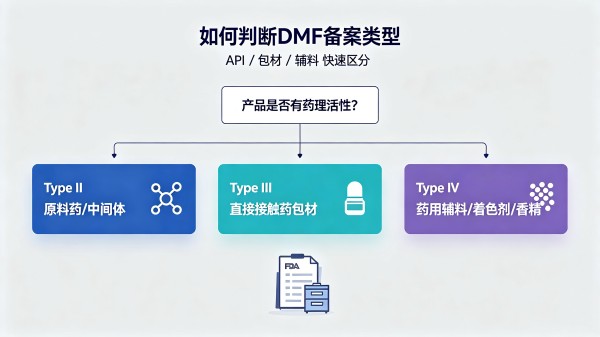
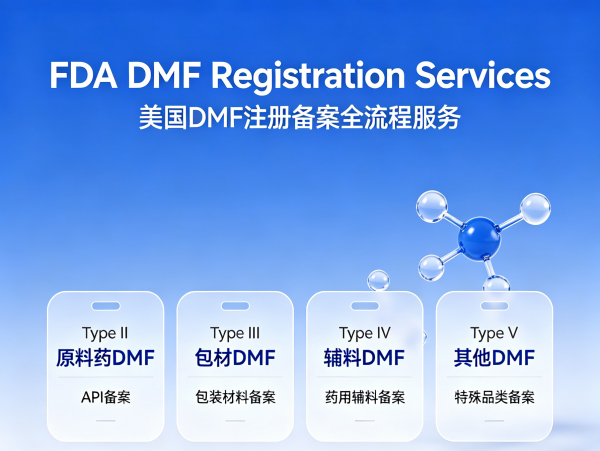
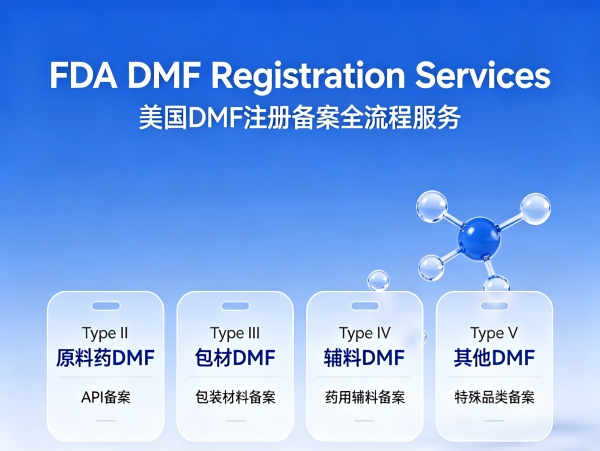
DMF 4大类型(2026现行):
Type II API原料药、药物中间体最常见,原料药厂首选
Type III 药品包装材料药包材企业
Type IV 药用辅料、着色剂辅料生产企业
Type V FDA认可的其他参考信息
重点提示:2027FDA要求所有DMF(TypeIII除外)必须以eCTD格式提交,其他格式将被拒绝。
二、国内企业DMF备案前期评估
1.产品与工厂合规自查
生产厂房是否满足ICHQ7cGMP规范,梳理过往FDA核查缺陷,提前关闭所有未关闭观察项;
确认产品是否有USP药典标准,杂质谱、方法学验证、稳定性数据完整;
区分资料:保密核心工艺数据,和可对外引用的公开技术信息。
2.费用核算(2027财年FDAGDUFA官方收费标准)
TypeIIDMF:提交DMF本身不收费;当首个ANDA申请引用该DMF时,需一次性缴纳DMF费用109899美元,一笔费用支持多次ANDA客户引用,无需重复缴费;
TypeIII、TypeIV辅料/包材DMF:无GDUFADMF缴费要求;
额外成本:国内企业文件撰写、eCTD编译、公证翻译、合规咨询、现场GMP整改费用。
3.确定申报主体与美国代理
国内企业作为DMF持有人,建议委托美国本地合规代理人对接FDA系统、接收官方信函、处理补件。
三、DMF备案全套资料清单(eCTD模块)
eCTD文档分为Module1行政资料+Module2~4技术CMC资料:
1.Module1:封面信、FDAForm3938申请表、企业资质、授权信LOA模板、美国代理人信息、场地清单;
2.Module2:综述资料,产品概述、工艺简述、质量策略;
3.Module3:生产信息,厂房布局、工艺流程、设备清单、关键工艺参数、清洁验证、工艺验证;
4.Module4:质量控制,分析方法、方法学验证、杂质研究、质量标准、批次分析数据;
5.Module5:稳定性研究,长期/加速稳定性试验数据,包装体系相容性资料。
提交前必须使用FDA官方eCTD预校验工具自检XML结构、书签、超链接,避免格式缺陷直接打回。
四、2027 DMF备案完整操作步骤
步骤1:提交意向申请,获取DMF预分配编号
通过FDA电子提交网关ESG提交Form3938和意向信,FDA分配唯一DMF编号,该编号永久绑定这份DMF档案。
步骤2:撰写、编译eCTD全套DMF技术卷宗
国内企业完成中文原始资料,专业翻译并转化为eCTD标准电子文档,区分保密信息与可引用信息,制作LOA授权模板。LOA是制剂客户引用DMF的必备文件,写明DMF编号、持有人、制剂申请人,企业签字生效。
步骤3:ESG网关上传eCTD卷宗
完成文件自检后,登录FDA电子提交网关上传整套DMF数据包。提交后3–7个工作日收到FDA接收回执。
步骤4:FDA行政完整性审核
FDA首先做行政完整性审查,不评估技术质量,只核查文件格式、资料是否齐全。
通过:DMF进入FDA可引用公开清单,状态为可被ANDA引用;
不通过:下发缺陷函,企业需在10个工作日内回复补资料。
步骤5:DMF静默存档,等待客户引用
行政审核通过≠技术获批。DMF处于静默存档状态。当制剂客户提交LOA引用DMF,FDA才启动CMC技术审评,必要时安排中国生产场地FDA现场核查。
步骤6:DMF持续维护(拿到DMF号不等于结束)
1.年度更新:每年在提交周年日提交年度报告,无变更也要提交年度声明;
2.变更申报:生产场地、工艺、质量标准、供应商发生变更,必须提交DMF增补修正案;
3.及时更新LOA:新增海外制剂客户,单独出具对应LOA授权文件。
五、国内企业申报DMF高频踩坑点(2027)
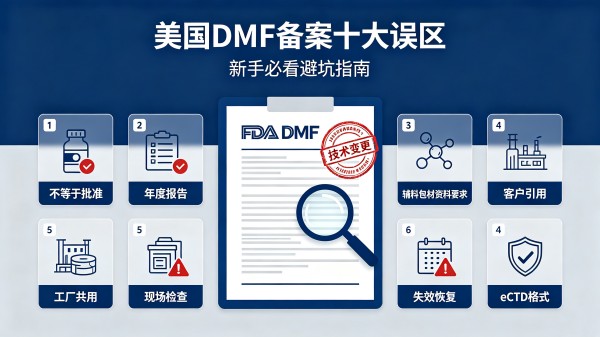
1.资料只做中文翻译,没有按eCTD规范编译,XML校验报错,直接行政驳回;
2.GMP厂房存在历史FDA缺陷,未完成整改就提交DMF,后续现场核查高风险;
3.混淆DMF收费规则:误以为提交DMF就要缴纳10万+美元,预算规划出错;
4.稳定性、杂质研究数据不充分,一旦客户引用DMF,技术审评阶段大量补资料,拉长出海周期;
5.忽略年度更新,DMF状态失效,客户无法引用。
六、DMF备案费用周期参考
大多DMF服务费用:2-5w 不同产品有差异
API费用更高,一般需要10-20w,具体可联系商通获取准确报价
文件撰写+eCTD编译:1-2个月(取决于企业原始CMC资料完善程度);
FDA形式审核:2-4周;
注意:技术审评周期取决于制剂客户ANDA申报进度,无法单独预估DMF审评时间。
FAQ
Q1:DMF有有效期吗?
A:DMF不存在固定到期年限,没有5年或10年强制作废规则。只要持续履行年度报告和变更报告义务,DMF可以长期有效。
Q2:一家工厂多个产品,需要单独多个DMF吗?
A:是的,一个产品对应一份独立DMF,不同原料药/辅料不能合并在同一个DMF文件内。
Q3:国内企业没有美国办事处,可以自己提交DMF吗?
A:可以提交,但FDA官方信函、缺陷回复、现场核查对接强烈建议配备美国本地代理人,降低沟通风险。
Q4:DMF持有人变更、公司更名如何处理?
A:提交DMF变更增补文件,更新持有人信息,DMF编号保持不变。
Q5:可以在DMF中引用其他DMF吗?
A:可以。当中间体或起始物料供应商已有DMF时,后续DMF可以通过LOA引用该前置DMF,形成DMF引用链。这种结构在生物发酵和复杂化学合成工艺中越来越常见。
深圳市商通深耕FDA医药合规多年,专注DMF全流程托管服务,适配国内药企出海需求,覆盖全品类备案,服务优势:
1.常年深耕FDA医药法规,年均递交上百份DMF案例,熟悉最新审评细则;
2. 全英文专业技术团队,规避格式与数据驳回风险;
3. 一站式服务,企业无需对接FDA,全程托管省心;
4. 售后持续维护,保障DMF长期Active有效状态。